
Компания uniQure 2 сентября подала заявку на одобрение в США и Великобритании экспериментальной однократной генной терапии болезни Хантингтона AMT-130. Компания обратилась в Управление по санитарному надзору за качеством пищевых продуктов и медикаментов (FDA) с просьбой о предоставлении ускоренного одобрения и приоритетного рассмотрения, в то время как британская заявка предусматривает получение стандартного разрешения на продажу. Согласно заявлению,
Заявка основана на поразительном, но сложном результате. Среди 12 пациентов, получивших высокую дозу, компания uniQure заявила, что снижение показателей по унифицированной шкале оценки болезни Хантингтона (UNERA) в течение 36 месяцев было на 75% медленнее, чем в сопоставимой группе, взятой из базы данных естественного течения заболевания. Это сравнение дало статистически значимый результат, но оно не являлось одновременным рандомизированным сравнением эффективности. Агентство Reuters сообщило, что этот вопрос дизайна исследования лежал в основе многомесячных разногласий между компанией и FDA.
Ставки высоки, поскольку болезнь Хантингтона прогрессирует, передается по наследству и в конечном итоге приводит к летальному исходу, а доступные лекарства лишь устраняют симптомы, а не основную причину заболевания. По оценкам uniQure, около 75 000 человек в США, Европейском Союзе и Великобритании страдают болезнью Хантингтона, и еще больше людей являются носителями мутации, которая может вызывать это заболевание. Официальное уведомление SEC подтверждает, что обе заявки были поданы, но подача не является одобрением и не гарантирует, что какой-либо из регуляторов примет досье для полного рассмотрения.
Однократное воздействие на мозг
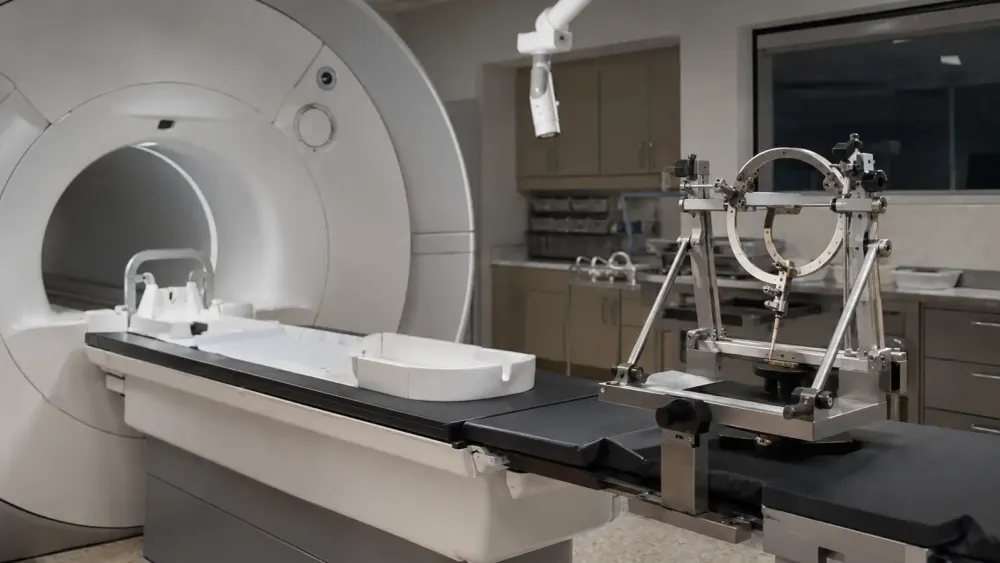
Препарат AMT-130, также известный как ифезунтирген инилпарвовек, использует аденоассоциированный вирусный вектор для доставки модифицированной микроРНК, предназначенной для снижения выработки белка хантингтина. Терапия вводится однократно под контролем МРТ с помощью конвекционно-усиленной инфузии в хвостатое ядро и скорлупу — структуры полосатого тела, которые сильно поражаются при болезни Хантингтона. Этот подход разработан для обеспечения устойчивого подавления экспрессии генов внутри клеток головного мозга, а не для необходимости многократного системного введения, как в описании программы .
Этот метод доставки также повышает практический порог для его применения. Пациенты проходят стереотаксическую нейрохирургию в центре, оснащенном для инфузии под контролем визуализации, и вирусный вектор нельзя просто извлечь после введения. Поэтому регулирующие органы должны учитывать не только изменение оценки: они должны оценивать стабильность производства, воспроизводимость хирургического вмешательства, неврологическую безопасность и то, оправдывает ли ожидаемая польза необратимое вмешательство.
Предлагаемая целевая группа состоит из взрослых с ранней стадией болезни Хантингтона, когда уже появились измеримые симптомы, но сохранилась значительная функциональная активность. Раннее лечение может сохранить больше неврологических функций, однако оно также подвергает людей, которые еще могут работать и жить самостоятельно, сложной процедуре, долгосрочные последствия которой остаются неопределенными. Именно поэтому важно обеспечить длительное наблюдение, особенно в случае генной терапии, рассчитанной на многолетнюю активность, в отличие от лекарственного препарата, прием которого можно прекратить при возникновении проблем.
Что показывают данные за 36 месяцев?
Основное исследование в США началось с 26 участников: шесть были отнесены к группе с низкой дозой, 10 — к группе с высокой дозой и 10 — к контрольной группе, имитирующей хирургическое вмешательство. Четыре человека из контрольной группы перешли к лечению примерно через 12 месяцев. В отдельном европейском исследовании приняли участие 13 пациентов, получавших лечение, а в дополнительных группах изучались иммунодепрессивные состояния и люди с меньшим объемом полосатого тела. Согласно общедоступным данным исследования , программа была разработана в первую очередь для оценки безопасности, переносимости и ранних биологических или клинических признаков.
В рамках своего ключевого анализа компания uniQure сравнила участников, получавших лечение, с аналогичными пациентами из Enroll-HD, крупного наблюдательного исследования прогрессирования болезни Хантингтона. В группе, получавшей высокую дозу препарата, среднее снижение показателей по комплексной шкале за 36 месяцев составило 0,38 балла, по сравнению с 1,52 балла в контрольной группе, что, по мнению компании, означает замедление прогрессирования на 75%. В основных результатах также отмечены позитивные тенденции в отношении двигательных и функциональных показателей, хотя эти данные по-прежнему являются результатами, полученными компанией на небольшой выборке пациентов.
Метод сопоставления по показателю склонности позволяет сбалансировать наблюдаемые характеристики, такие как возраст, стадия заболевания и исходные показатели. Однако он не может гарантировать баланс неучтенных факторов, различий в оценке или изменений в лечении между клиническим исследованием и наблюдательной базой данных. Кроме того, когорта из 12 человек, получавших высокую дозу, не может достоверно выявить редкие побочные эффекты. В независимом клиническом обзоре результат был назван многообещающим, при этом подчеркивалось, что внешние контрольные группы и небольшие выборки ограничивают уверенность в величине пользы.
Первоначальная контрольная группа по-прежнему предоставляет полезные данные о безопасности процедуры и краткосрочных показателях, но последующее перекрестное исследование не позволяет провести трехлетнее рандомизированное сравнение. Это не техническое примечание: прогрессирование болезни Хантингтона варьируется у разных людей, а составные шкалы объединяют двигательную функцию, когнитивные способности и повседневные возможности. Большая кажущаяся разница может быть клинически важной, но при этом нести в себе большую неопределенность, чем та же разница, наблюдаемая в обычном рандомизированном исследовании с достаточной статистической мощностью.
Почему FDA изменило курс
Подача заявления последовала за необычно публичным изменением позиции регулирующих органов. В ноябре 2025 года компания uniQure заявила, что FDA больше не считает существующий клинический пакет достаточным в качестве основного доказательства для заявки на регистрацию биопрепарата, что противоречило пониманию компанией более ранних обсуждений. После этого заявления акции упали на 58%, сообщило агентство Reuters. Обеспокоенность агентства была связана с тем, сможет ли внешне контролируемый анализ установить эффективность без проведения еще одного исследования с использованием параллельного контроля.
После совещания типа А в январе, в официальном протоколе, полученном в марте, по-прежнему указывалось, что данные внешнего контроля на тот момент были недостаточны. В июне компания заявила, что FDA согласилось с тем, что 36-месячный анализ может служить основанием для подачи заявки на ускоренное одобрение. Это соглашение позволило uniQure подать заявку; оно не предопределяло принятие, приоритетное рассмотрение или одобрение. FDA не опубликовало подробного отчета, объясняющего, как изменилась его оценка доказательств или какие обязательства могут потребоваться.
Этот спор отражает реальный компромисс. Новое контролируемое нейрохирургическое исследование с использованием плацебо могло бы дать более точную оценку эффективности, но оно потребовало бы от участников пройти инвазивную имитационную процедуру и отложило бы доступ к лечению неуклонно прогрессирующего заболевания. Внешние контрольные группы позволяют избежать этого бремени и могут сократить сроки разработки, однако они придают больший вес статистическим предположениям. Регуляторы должны решить, достаточно ли убедительны имеющиеся доказательства для более раннего доступа и можно ли справиться с оставшейся неопределенностью после одобрения.
Ускоренное одобрение сохраняет неопределенность
Ускоренная процедура FDA позволяет раньше одобрить препараты для лечения серьезных заболеваний с неудовлетворенными потребностями на основе конечной точки, которая с достаточной вероятностью предсказывает пользу, или, в некоторых случаях, промежуточной клинической конечной точки. Как правило, после одобрения спонсоры должны подтвердить ожидаемую пользу, и агентство может принять решение об отзыве терапии, если необходимые доказательства не будут представлены. Компания uniQure не раскрыла все детали предлагаемой нормативной базы, и FDA публично не приняло заявку.
Перед началом содержательной проверки агентство обычно тратит около 60 дней на определение того, достаточно ли полна заявка для принятия к рассмотрению. Если заявка принимается и предоставляется приоритетная проверка, uniQure ожидает, что рассмотрение займет шесть месяцев вместо стандартных десяти. Эти сроки начинаются после проверки заявки, поэтому их не следует рассматривать как дату утверждения. Запросы на приоритетное рассмотрение могут быть отклонены, сроки рассмотрения могут быть продлены, а регулирующие органы могут потребовать дополнительных анализов, информации о производстве или клинических данных.
Британская заявка предусматривает параллельную оценку со стороны Агентства по регулированию лекарственных средств и изделий медицинского назначения. Второй регулирующий орган, рассматривающий тот же пакет документов, может обеспечить важное сравнение, поскольку стандарты и процедурные процедуры различаются, даже если лежащие в основе доказательства не отличаются. Отдельные заявки также не подразумевают синхронизированных решений. Любой из регулирующих органов может запрашивать различные последующие действия, маркировку или меры контроля рисков, и ни одна из заявок пока не отвечает на вопросы о ценообразовании, покрытии расходов или количестве центров, способных оказывать лечение.
Следующие данные определят решение
Компания uniQure планирует опубликовать результаты четырехлетнего наблюдения до конца третьего квартала. В этом отчете должно быть показано, сохраняется ли, сокращается или увеличивается разрыв с внешними контрольными группами, а также появляются ли какие-либо отсроченные сигналы, связанные с безопасностью. Длительность эффекта имеет решающее значение для ценности лечения: однократное вмешательство становится более убедительным, если его клинический эффект сохраняется, но ослабление эффекта или отсроченная токсичность будут сложнее контролировать после необратимого применения. Более длительное наблюдение все еще не может устранить все ограничения непараллельного сравнения.
Если будет предоставлено ускоренное одобрение, разработка и сроки проведения подтверждающих исследований будут столь же важны, как и первоначальное решение. рекомендациям , подтверждающие испытания, как правило, должны проводиться оперативно и напрямую подтверждать клиническую пользу. В случае с AMT-130 регулирующим органам потребуется план, который будет научно обоснованным и этически приемлемым после того, как пациенты смогут получить одобренную терапию. Четкие этапы помогут предотвратить превращение предварительных данных в постоянную доказательную базу.
Для семей, столкнувшихся с болезнью Хантингтона, эта заявка имеет большое значение, поскольку она представляет первую потенциально модифицирующую течение заболевания генную терапию регулирующим органам по обе стороны Атлантики. Это пока не доказательство эффективности AMT-130 и не сигнал для пациентов искать лечение вне рамок научных исследований. В ходе предстоящих обзоров необходимо определить, достаточно ли надежен значительный эффект замедления роста, наблюдаемый в небольшой когорте, контролируемой внешними экспертами, чтобы оправдать доступ к препарату уже сейчас, и какие доказательства должны быть представлены, если ответ будет положительным.











